马上注册,结交更多病友,享用更多功能,轻松向专家咨询。
您需要 登录 才可以下载或查看,没有账号?立即注册

×
各位血小板家园的朋友们: 今天,我们为大家带来一份重磅共识解读 ——《共识与摘要 | 儿童骨髓增生异常肿瘤诊治专家共识(2026)》。这份新版共识立足国内儿童血液临床实践,结合近年国内外前沿研究证据更新修订,梳理诊断分型、评估、治疗选择、随访管理等核心内容,旨在给患病孩子的家庭、一线临床医生提供规范、可落地的权威参考。 希望这份解读,能帮大家理清儿童 MDS 诊疗里容易困惑的关键点,看懂诊疗逻辑,减少信息差。重要提醒:所有诊疗方案、用药调整,都必须遵从主治血液科医生的个体化判断,不能仅凭共识自行决定治疗。附上共识原文,方便大家对照细读。
进血小板家园MDS微信群 加桐妃微信:xuexiaoban320
本文刊于:中华儿科杂志, 2026, 64(9): 995-1002DOI: 10.3760/cma.j.cn112140-20260311-00202作者:中华医学会儿科学分会血液学组 中华医学会儿科学分会肿瘤学组 中国抗癌协会小儿肿瘤专业委员会 中华儿科杂志编辑委员会通信作者:竺晓凡,Email:xfzhu@ihcams.ac.cn;王天有,Email:wangtianyou@bch.com.cn
| 摘要 儿童骨髓增生异常肿瘤(MDS)是造血干祖细胞克隆性疾病,具有白血病转化高风险,面临诊断困难、遗传背景复杂、治疗手段有限等挑战。随着分子诊断及造血干细胞移植技术的进步,MDS的诊疗范式正经历变革。为此,中华医学会儿科学分会血液学组、肿瘤学组,中国抗癌协会小儿肿瘤专业委员会,中华儿科杂志编辑委员会共同组织专家制订了“儿童骨髓增生异常肿瘤诊治专家共识(2026)”,阐述儿童MDS早期诊断分型及治疗策略选择,旨在为临床医师提供科学、实用的决策框架,提升我国儿童MDS的整体诊疗水平,改善患儿预后。 |
儿童骨髓增生异常肿瘤(myelodysplastic neoplasms,MDS)是罕见的起源于造血干祖细胞的克隆性血液系统疾病,占儿童恶性血液肿瘤的2%~8%,年发病率为每百万儿童1~2例 [ 1 , 2 , 3 ] ,特点为1系或多系血细胞减少、髓系细胞发育异常,进展为急性髓系白血病(acute myeloid leukemia,AML)风险高 [ 4 ] 。2022年,世界卫生组织(World Health Organization,WHO)第5版肿瘤分类(简称WHO第5版),将“骨髓增生异常综合征”改称为“骨髓增生异常肿瘤”,以强调其肿瘤性质,但保留了缩写 MDS。儿童MDS可见于各年龄段,中位发病年龄5~8岁,无性别差异 [ 5 , 6 , 7 , 8 ] ,AML转化率各研究报道不一,我国尚缺乏相关流行病学资料。在当前临床实践中,儿童MDS面临诊断困难、遗传背景复杂、预后差异大、治疗手段有限等问题,另外儿童与成人MDS在诊治方面存在较大差异,成人诊疗指南并不完全适用于儿童。为进一步提升我国儿童MDS规范化诊治水平,中华医学会儿科学分会血液学组、肿瘤学组,中国抗癌协会小儿肿瘤专业委员会联合中华儿科杂志编辑委员会共同组织专家严格遵循“中国制订/修订临床诊疗指南的指导原则(2022版)”中的方法学标准 [ 9 ] ,归纳和总结了国内外儿童MDS相关领域的最新研究进展及专家经验,制订“儿童骨髓增生异常肿瘤诊治专家共识(2026版)”(简称本共识)。
一、共识制订的过程与方法 1. 共识适用人群:目标人群为MDS患儿,不涵盖治疗相关性儿童MDS。使用人群为儿童血液与肿瘤专科医师、造血干细胞移植科医师及临床检验科医师、病理科医师等。 2. 专家共识组的建立:共识制订工作于2025年8月正式启动,构建跨区域的共识制订团队。(1)指导委员会由3名儿童血液及肿瘤专家组成,负责确立共识制订的总体框架与技术路线,监督制订进度,统筹协调各工作组间的分工,对重大争议问题最终仲裁。(2)专家组由来自20个省、自治区、直辖市的35名儿童血液及肿瘤专家组成,为核心决策主体,主导初始临床问题的遴选与确定、基于证据的内容讨论、推荐意见的形成及共识文本的撰写与修订。(3)方法学专家组由2名具备丰富共识制订经验的循证医学专家组成,为共识提供方法学支持。(4)外部评审组由6名儿童血液及肿瘤专家组成,独立于制订团队之外,负责对共识初稿进行评审,从科学性、适用性及可读性等维度提出修改建议。(5)共识秘书组人员5名,负责共识制订过程中的行政协调工作,包括临床问题征集、证据整合、流程协调及会议记录等。参与共识制订的成员均在项目启动前填写并提交了“利益冲突声明表”,对于存在潜在利益冲突的成员,在讨论和投票相关议题时严格执行回避原则,确保共识内容的客观、公正与科学。 3. 文献检索及共识达成:根据国内外儿童MDS的研究现状,结合专家组成员的工作经验,对儿童MDS的流行病学特征、诊断分型标准和治疗相关研究进行文献检索。以主题词“MDS”“myelodysplastic syndromes”“myelodysplastic neoplasms”和“骨髓增生异常综合征”“骨髓增生异常肿瘤”与自由词相结合的检索策略,分别检索PubMed、Web of Science、EMBASE、the Cochrane Library和中华医学期刊全文数据库、万方数据库、中国知网、中国生物医学文献数据库等1995年1月至2025年8月的中英文文献。纳入与儿童MDS相关的临床指南或专家共识、系统评价、Meta 分析、临床研究等,研究对象包含年龄≤18岁人群以及疾病诊断符合发表同时期儿童MDS诊断标准的文献 [ 10 , 11 , 12 , 13 , 14 ] 。通过结构化问卷与临床医师访谈,经共识制订专家组讨论后形成初始内容列表。2025年11月至2026年2月,针对确定的共识内容进行了2轮改良德尔菲问卷投票和2轮正式会议。改良德尔菲法调查通过线上方式开展,将前期拟定的共识内容通过问卷星的形式发送,每个投票条目进行5级分类,1为强烈反对,2为反对,3为中立,4为同意,5为强烈同意。在问卷中加入一道开放性问题,用于填写补充或修改意见。当强烈同意和同意的选择比例>75%时,认为该条目达成专家共识。
二、儿童MDS诊断 (一)临床表现 儿童MDS临床异质性显著,常表现为1系或多系血细胞减少,患儿多伴有出血、乏力及感染发热等症状 [ 6 , 15 ] 。与成人不同,儿童MDS中单纯贫血罕见,血小板减少最常见。约25%的儿童MDS合并中性粒细胞缺乏 [ 6 , 15 ] 。多数儿童难治性血细胞减少(refractory cytopenia of childhood,RCC)表现为大细胞性贫血。伴胚系易感性髓系肿瘤相关基因变异的儿童MDS可伴有躯体畸形、生长发育迟缓或特征性皮肤损伤,部分患儿可呈现特定综合征表型,如骨髓增生异常、感染、生长受限、肾上腺发育不全、生殖器异常和肠病(myelodysplasia,infection,restriction of growth,adrenal insufficiency,genitourinary abnormalities,and enteropathy,MIRAGE)综合征或Revesz综合征。 (二)诊断标准 参考2016年MDS国际工作组(International Working Group on MDS,IWG-MDS)建议 [ 12 ] ,儿童MDS最低诊断标准中的儿童血细胞减少标准可参考“中国儿童血细胞分析参考区间”WS/T 779—2021 [ 16 ] 。 1.必要标准(两条均须满足):(1)持续≥4个月1系或多系血细胞减少(如原始细胞比例增高或伴有MDS相关细胞遗传学异常,可不要求持续时间)。血细胞减少标准为中性粒细胞绝对值计数(absolute neutrophil count,ANC)<1.5×10 9/L,血红蛋白水平<110 g/L,血小板计数<100×10 9/L,可根据年龄进行相应调整。(2)除外其他原因所致的血细胞减少或发育异常。 2.主要标准(至少满足1条):(1)发育异常即骨髓涂片中红系、粒系、巨核系中至少两系存在发育异常,或任1系发育异常比例≥10%。(2)环状铁粒幼红细胞占有核红细胞比例≥15%,或>5%且同时伴有SF3B1基因变异。(3)骨髓原始细胞5%~19%或外周血原始细胞2%~19%。(4)常规核型分析或荧光原位杂交(fluorescence in situ hybridization,FISH)检出有MDS定义性的细胞遗传学异常,包括孤立性 del(5q)、-7、del(7q)和复杂核型 [ 13 ] 。 3.辅助标准:(1)骨髓活检和免疫组织化学存在支持MDS的证据。(2)多参数流式细胞术检测出MDS相关髓系细胞表型异常,提示存在克隆性或分化异常红系和(或)髓系细胞。(3)通过二代测序等分子检测技术检出MDS相关基因变异,提示存在克隆性髓系细胞。对于符合必要标准、未达主要标准、存在MDS临床表现的患儿,如符合≥2条辅助标准,诊断为疑似MDS,建议密切随访,必要时重复评估。 (三)分型标准 WHO第5版分型标准去掉了基于形态学发育异常的RCC分型,将其统一归为“儿童MDS伴低原始细胞(childhood MDS with low blasts,cMDS-LB)”。此外,该版本还新增了“儿童MDS伴低原始细胞-低增生性(cMDS-LB hypoplastic,cMDS-LB-h)”这一亚类。国际共识分类(International Consensus Classification,ICC)(2022版)则仍保留了“RCC”作为独立类别 [ 13 ] 。除形态学评估外,WHO与ICC均对胚系易感性髓系或血液肿瘤设立了独立的分型标准 [ 13 , 14 ] 。本共识推荐儿童MDS分为RCC、MDS非特指型(MDS not otherwise specified,MDS-NOS)及MDS伴原始细胞增多型(MDS with excess blasts,MDS-EB)。 1.RCC:诊断必须同时满足以下3项标准:(1)持续性≥1系血细胞减少。(2)≥2系髓系细胞形态学发育异常,或单系发育异常细胞占比≥10%。(3)原始细胞比例外周血<2%、骨髓<5%,无既往化学治疗(简称化疗)或放射治疗(简称放疗)史,无骨髓纤维化,无AML定义性的遗传学异常。骨髓形态学评估在RCC诊断中至关重要,典型发育异常特征见 表1 。巨核系发育异常具有重要诊断价值,本共识推荐骨髓活检常规行巨核细胞抗原(CD41或CD61)免疫组织化学染色,以精准识别微巨核及核分叶异常。需注意,约80%的RCC患儿骨髓增生程度减低,低增生背景常干扰病态造血的辨识。因此,对于增生正常或减低的骨髓涂片,若巨核系细胞明显发育异常(比例≥30%)亦支持RCC诊断。约20%的病例存在胚系易感因素,如GATA2基因缺陷、SAMD9/SAMD9L综合征、范可尼贫血及RUNX1基因缺陷 [ 17 , 18 ] 。RCC的诊断流程应遵循以下原则:(1)必须联合骨髓活检与免疫组织化学分析,不可仅凭骨髓穿刺涂片作出诊断;(2)将遗传学检测纳入常规流程,同步进行胚系基因(重点涵盖GATA2、SAMD9、SAMD9L及RUNX1等)与体细胞变异筛查。对于伴有-7/del(7q)、+8等染色体异常,或有阳性家族史、多系统发育异常临床表现者,需优先考虑胚系易感性疾病 [ 18 ] 。
2.MDS-NOS:为不符合RCC特征性组织形态学模式且无原始细胞增多的儿童MDS,涵盖0~3系发育异常或血细胞减少,原始细胞比例外周血<2%、骨髓<5%,排除AML定义性的遗传学异常。若存在MDS定义性的遗传学异常,则可以没有血细胞减少。成人型MDS如伴有SF3B1基因变异或del(5q)的病例在儿童中偶有发生,可参照成人MDS分类标准诊断 [ 13 ] 。 3.MDS-EB:以原始细胞增高为特征(外周血2%~19%,骨髓5%~19%或出现Auer小体),可有0~3系发育异常或血细胞减少,同时需除外NPM1、双等位基因CEBPA及多打击TP53基因变异及AML定义性的遗传学异常。WHO第5版将这一类型归为“儿童MDS伴原始细胞增多”,占儿童 MDS 病例的10%~25% [ 14 ] 。但需要强调的是,综合遗传学改变和临床病程进行评估比仅依赖原始细胞比例更为关键。一旦检出AML定义性遗传学异常,应参考WHO第5版或ICC(2022)诊断标准诊断为AML,包括t(8;21)(q22;q22.1)或RUNX1::RUNX1T1,inv(16)(p13.1q22)或t(16;16)(p13.1;q22)或CBFB::MYH11,t(15;17)(q24;q21)或 PML::RARA及其他RARA基因重排,t(9;11)(p21.3;q23.3)或MLLT3::KMT2A及其他KMT2A基因重排,t(6;9)(p22.3;q34.1)或DEK::NUP214,inv(3)(q21.3q26.2)或 t(3;3)(q21.3;q26.2)或GATA2::MECOM(EVI1)或其他MECOM基因重排,t(9;22)(q34.1;q11.2)或BCR::ABL1(原始细胞≥20%),NPM1基因变异,CEBPA双等位基因变异(WHO第5版要求原始细胞≥20%)或bZIP区域的单变异(WHO第5版要求原始细胞≥20%,ICC 2022要求原始细胞≥10%)及其他罕见重排,包括t(1;3)(p36.3;q21.3)或PRDM16::RPN1,t(3;5)(q25.3;q35.1)或NPM1::MLF1,t(8;16)(p11.2;p13.3)或KAT6A::CREBBP,t(1;22)(p13.3;q13.1)或RBM15::MRTF1,t(5;11)(q35.2;p15.4或 NUP98::NSD1,t(11;12)(p15.4;p13.3)或NUP98::KMD5A及其他NUP98基因重排,t(7;12)(q36.3;p13.2)或ETV6::MNX1,t(10;11)(p12.3;q14.2)或PICALM::MLLT10,t(16;21)(p11.2;q22.2)或FUS::ERG,t(16;21)(q24.3;q22.1)或RUNX1::CBFA2T3,inv(16)(p13.3q24.3)或CBFA2T3::GLIS2 [ 13 , 14 ] 。 4.胚系易感背景下的MDS诊断:近年来,胚系变异在血液肿瘤患者尤其是年轻患者中的作用逐渐被认识到,常见的儿童MDS相关胚系易感性髓系肿瘤有以下3类 [ 13 , 14 ] 。(1)无既往血小板疾病或器官功能障碍的胚系易感性髓系肿瘤,包括CEBPA、DDX41及TP53基因胚系致病或疑似致病变异;(2)伴既往血小板疾病的胚系易感性髓系肿瘤,包括RUNX1、ANKRD26及ETV6基因胚系致病或疑似致病变异;(3)伴多系统器官功能障碍的胚系易感性髓系肿瘤,包括GATA2、SAMD9和SAMD9L基因胚系致病或疑似致病变异,与骨髓衰竭综合征相关的髓系肿瘤,风险由高到低为范可尼贫血、重型先天性中性粒细胞减少症、Shwachman-Diamond 综合征、端粒生物学异常疾病(包括先天性角化不良)、Diamond-Blackfan 贫血及Down综合征相关髓系肿瘤。在携带RUNX1、ANKRD26、ETV6等胚系基因变异且仅表现为孤立性血小板减少的患者中,其骨髓常可见巨核细胞发育异常,在缺乏其他提示MDS的证据时,不能仅凭巨核细胞发育异常单独确立MDS的诊断;其他支持性发现包括除血小板外进行性血细胞减少[累及红细胞和(或)中性粒细胞]、多系发育异常[≥10%红系细胞和(或)≥10%粒系细胞]、获得性细胞遗传学或基因变异或原始细胞增多。在胚系易感背景下,出现-7、del(7q)、del(5q)、复杂核型、多重打击TP53基因变异[变异等位基因频率(variant alleles frequency,VAF)>10%]、或SF3B1基因变异(VAF>10%)这些MDS相关遗传学标志 [ 13 , 19 ] ,可视为进展至MDS的明确指征。此外,必须强调克隆性造血和体细胞变异需在特定胚系易感性背景下进行解读 [ 20 ] 。对于伴胚系易感性髓系肿瘤相关基因变异的儿童MDS,应单独归为一类并按上述分型标准描述,如“MDS(GATA2基因胚系变异,MDS-EB)”。 (四)诊断方法 1.血常规+外周血涂片分类:至少存在1系血细胞减少,儿童血细胞减少的判断应结合年龄进行相应调整。外周血涂片应注意查找原始细胞 [ 21 , 22 ] 。 2.骨髓细胞形态学、活检病理及免疫组织化学:骨髓检测包括形态学、组织化学、铁染色及巨核细胞酶标染色。骨髓活检包括细胞增生程度、巨核细胞数量、原始细胞群体及骨髓纤维化、Gomori银染色和免疫组织化学。骨髓增生程度应结合年龄进行相应调整。约80%RCC表现为骨髓增生减低 [ 12 ] ,常影响对细胞形态发育异常的识别,需要有经验的专家结合形态、病理及免疫组织化学综合诊断 [ 23 ] 。 3.流式细胞术:通过多参数流式细胞术可检测到部分儿童MDS存在免疫表型上的细胞发育异常,尤其对于原始细胞计数不高、骨髓增生减低的RCC患儿具有辅助诊断价值 [ 24 ] 。 4.细胞遗传学分析:儿童MDS常见的染色体核型异常为-7及del(7q),其他细胞遗传学异常还包括+8和复杂核型,而-5和5q-在儿童MDS罕见 [ 6 , 25 , 26 , 27 , 28 ] 。常规可采用R显带或G显带技术进行分析 [ 29 ] 。此外,针对MDS常见细胞遗传学异常设计组合探针行FISH检测,可有效提高异常检出率,其对TP53基因缺失的检测尤为重要 [ 30 ] 。 5.分子遗传学检测:儿童原发性MDS中常见的变异基因是SETBP1、ASXL1、RUNX1以及RAS通路(包括PTPN11、NRAS、KRAS和CBL)。RAS通路基因变异可见于高达33%的儿童原发性MDS病例,而成人MDS常见的DNMT3A、TET2以及剪接体基因变异在儿童MDS中罕见 [ 17 , 28 , 31 , 32 , 33 ] 。在儿童MDS-EB患者中,UBTF基因串联重复的发生率可达24%,多见于核型正常且无胚系易感背景的患者 [ 34 ] 。不同研究显示,儿童MDS中与胚系易感性髓系肿瘤相关病例占7%~31% [ 17 , 31 , 35 , 36 , 37 , 38 ] 。通过二代测序进行血液肿瘤相关基因及髓系肿瘤胚系易感基因检测,对于准确诊断、评估预后、制订治疗方案、造血干细胞移植供者选择及遗传咨询尤为重要。对可疑胚系变异,应进行体细胞及家系验证 [ 39 , 40 ] 。检测方法及标本送检要求可参考“儿童血液系统疾病二代测序技术临床应用中国专家共识(2022)” [ 41 ] 。 6.其他有助于诊断及鉴别诊断的检验:淋巴细胞亚群及免疫球蛋白定量、阵发性睡眠性血红蛋白尿症(paroxysmal nocturnal hemoglobinuria,PNH)克隆检测 [ 42 ] 、端粒长度检测 [ 43 ] 、彗星实验及染色体断裂实验 [ 44 ] 。 (五)鉴别诊断 儿童MDS属于排除性诊断,需主要与再生障碍性贫血、AML以及其他可能引起血细胞减少和(或)发育异常的疾病相鉴别。 1.获得性再生障碍性贫血:与RCC均以全血细胞减少为共同表现,可通过骨髓病理及细胞形态学差异如增生程度、发育异常、原始细胞的比例、骨髓纤维化等鉴别。巨核细胞酶标染色检测到发育异常巨核细胞有助于RCC的诊断。伴有特征性细胞遗传学异常具有鉴别意义,如伴有MDS特征性的细胞遗传学异常(如-7、7q-及复杂核型)或者伴有再生障碍性贫血相关的6号染色体单亲二倍体 [ 19 , 45 ] 。 2.原发性AML:MDS-EB需要与AML鉴别。AML临床表现异质性强,也可表现为1系或多系血细胞减少,少数骨髓呈低增生性。尽管骨髓或外周血中原始细胞≥20%仍是区分MDS和AML的主要指标,若存在AML定义性的遗传学异常,应参考WHO第5版或ICC(2022)诊断标准考虑AML [ 13 , 14 , 19 ] 。 3.感染相关血细胞减少:部分感染性疾病(如细小病毒B19、巨细胞病毒、Epstein-Barr病毒感染)可出现血细胞减少甚至原始细胞增多,主要鉴别点为感染病史及发热、淋巴结肿大等体征,抗感染治疗有效,相关病原学检查可协助诊断。 4.PNH:部分儿童MDS患者可检测到小PNH克隆(通常<10%)。若以典型溶血或血栓症状为主且PNH克隆比例较高(>10%),则应诊断PNH。若以细胞发育异常、原始细胞增多、MDS特征性遗传学异常为主要表现且PNH克隆比例较低,则诊断MDS,可标注“伴PNH克隆”。 5.营养性贫血(如巨幼细胞贫血、混合性贫血):多存在营养摄入不足或丢失过多的病史或诱因,血清铁、铁蛋白、叶酸、维生素B 12等检查有助于明确诊断。 6.治疗相关髓系肿瘤:以既往放疗或化疗病史为鉴别要点。
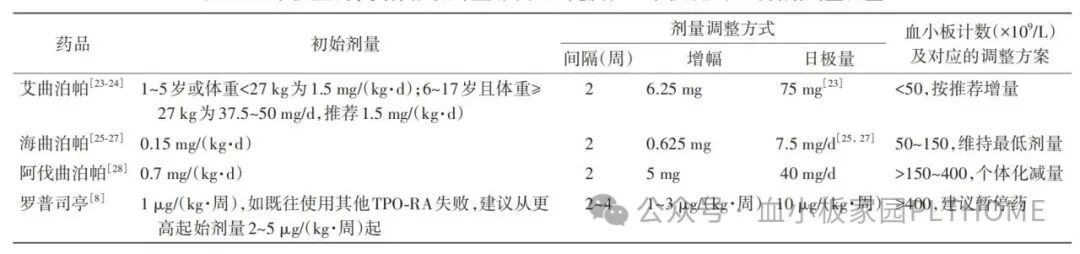
三、儿童MDS治疗策略 异基因造血干细胞移植是目前可改善或显著缓解儿童MDS的有效方法,尤其是对于输血依赖的RCC、高危MDS建议尽早移植。药物治疗方面,免疫抑制治疗对部分RCC有效。对症支持治疗包括促造血、成分输血、祛铁等。 (一)异基因造血干细胞移植 1.移植指征:(1)输血依赖或反复感染;(2)高危MDS为符合MDS-EB,或伴有高危细胞遗传学异常如7号染色体单体或复杂核型 [ 46 ] ,或伴胚系易感性髓系肿瘤相关基因变异继发的MDS(如范可尼贫血、舒戴综合征、GATA2基因缺陷综合征及SAMD9和SAMD9L基因缺陷综合征等)任意1项。移植决策建议参考原发病专家共识 [ 47 , 48 , 49 , 50 , 51 , 52 , 53 ] 。 2.供者选择:HLA全相合同胞供者、HLA全相合无关供者、亲缘半相合供者或非血缘脐带血供者选择还需结合各单位治疗体系综合决定 [ 54 , 55 , 56 ] 。对携带胚系易感性髓系肿瘤相关基因变异的患儿,亲缘供者应行相应致病基因筛查。 3.预处理方案选择:白消安联合环磷酰胺±马法兰仍是常应用的预处理方案 [ 8 ] 。含地西他滨的清髓性预处理方案对原始细胞比例较高的MDS疗效较好 [ 57 ] 。骨髓增生减低且核型正常的RCC可考虑采用减低强度预处理方案 [ 47 ] 。应根据各中心移植体系及患儿耐受性进行个体化调整。 需要特别注意的是,先天性骨髓衰竭综合征如范可尼贫血及先天性角化不良患儿对放疗、化疗尤其是烷化剂耐受性差,建议减低烷化剂剂量并尽量避免放疗 [ 48 ] 。 (二)药物治疗 1.免疫抑制治疗:对于非输血依赖的RCC患者可考虑应用环孢素(每天3~5 mg/kg)治疗。输血依赖的RCC患儿如果无移植条件可考虑抗胸腺细胞球蛋白联合环孢素治疗 [ 58 ] 。 2.化疗:对于儿童 MDS-EB,有研究报道造血干细胞移植前采用AML样联合化疗(如阿克拉霉素或高三尖杉酯碱联合阿糖胞苷及粒细胞集落刺激因子)可改善预后 [ 8 ] 。 3.促造血治疗:根据血细胞计数可酌情考虑促造血治疗。如促血小板生成素(thrombopoietin,TPO)、TPO受体激动剂、促红细胞生成素等。 4.输血及祛铁治疗:输血依赖的MDS的输血指征应考虑生长发育需要,频繁输血患儿需警惕铁过载。铁过载可致重要脏器功能受损、缩短生存期并增加异基因造血干细胞移植难度与风险。伴铁过载者应规范祛铁。
四、随访管理 对于确诊MDS的患儿应明确有无高危因素,加强随访管理,有移植指征及移植条件时应尽快行造血干细胞移植治疗。对于无高危因素的MDS患儿应定期监测血常规、骨髓形态、病理及细胞遗传学变化。 儿童MDS发病机制、临床特点及预后均与成人MDS存在较大差异,儿童MDS的诊治需要建立在精准的分层与多学科协作基础上。由于总体缺乏针对儿童MDS的高质量研究,本共识制订过程中缺乏高质量等级的证据。未来期待通过国内多中心的合作开展高质量大样本队列临床研究,为儿童MDS的诊疗方案提供更可靠的数据支持,最终提高儿童MDS的长期生存率与生活质量。本共识预期5年更新一次。
(竺晓凡 王天有 杨文钰 安文彬 万扬 执笔)
共识制订指导委员会(按单位和姓名拼音顺序):华中科技大学同济医学院附属协和医院(金润铭);深圳市儿童医院(文飞球);首都医科大学附属北京儿童医院(王天有) 共识制订专家组(按单位和姓名拼音顺序):安徽医科大学第二附属医院(王宁玲);北京京都儿童医院(孙媛);重庆医科大学附属儿童医院(于洁);复旦大学附属儿科医院(翟晓文);广州医科大学附属妇女儿童医疗中心(江华);河北省儿童医院(马夫天);湖南省人民医院(湖南师范大学附属第一医院)(贺湘玲);华中科技大学同济医学院附属同济医院(刘爱国);华中科技大学同济医学院附属协和医院(吴小艳);南方医科大学南方医院(吴学东);南京医科大学附属儿童医院(方拥军);内蒙古自治区妇幼保健院(刘建平);青岛大学附属医院(孙立荣);山东大学齐鲁医院(鞠秀丽);上海交通大学医学院附属上海儿童医学中心(陈静);深圳市儿童医院(刘四喜);首都医科大学附属北京儿童医院(张瑞东、郑胡镛);首都医科大学附属首都儿童医学中心(刘嵘);四川大学华西第二医院(高举);苏州大学附属儿童医院(胡绍燕);西安市儿童医院(刘安生);西北妇女儿童医院(潘凯丽);香港中文大学附属儿童医院(李志光);新疆医科大学第一附属医院(严媚);浙江大学医学院附属儿童医院(汤永民、徐晓军);中国医学科学院血液病医院(中国医学科学院血液学研究所)(安文彬、万扬、杨文钰、竺晓凡);中南大学湘雅三医院(杨明华);中山大学附属第一医院(罗学群);中山大学孙逸仙纪念医院(方建培);遵义医科大学附属医院 贵州省儿童医院(陈艳) 方法学专家组:北京大学第三医院(曾琳);中国医学科学院血液病医院(中国医学科学院血液学研究所)(宋振) 外部评审组(按单位和姓名拼音顺序):哈尔滨血液病肿瘤研究所(郝文鹏);南方医科大学珠江医院(杨丽华);山西省儿童医院(程艳丽);无锡市儿童医院(李天宇);郑州大学第一附属医院(刘玉峰);中国医科大学附属盛京医院(郝良纯) 共识秘书组(按姓名拼音顺序):中国医学科学院血液病医院(中国医学科学院血液学研究所)(李蔚然、孙心琦、涂新羚、薛长文、张思东)
参考文献(略)
| 
 |提示:任何对疾病的建议都不能替代执业医师当面诊断.病友,医生言论仅代表其个人观点,不代表本站同意其说法,请谨慎参阅,本站不承担由此引起的任何法律责任.|版权及免责声明|手机版|小黑屋|联系我们|血小板家园
( 京ICP备11014792号-3 )


 窥视卡
 雷达卡

 发表于 2026-11-4 09:33:12
 提升卡
 置顶卡
 沉默卡
 喧嚣卡
 变色卡
 抢沙发
 千斤顶
 显身卡